
La maladie de Gaucher est une affection rare mais complexe qui soulève de nombreux défis cliniques et diagnostiques. Cette maladie génétique se manifeste par une accumulation anormale de lipides dans certains organes vitaux, provoquant une diversité de symptômes souvent insidieux. Bien que son origine soit liée à un déficit enzymatique, les mécanismes qu’elle implique affectent profondément le foie, la rate et les os, impactant la qualité de vie de nombreux patients. En 2026, grâce aux avancées scientifiques, les traitements se sont affinés, offrant de nouvelles perspectives pour les malades. Cependant, l’observation attentive des symptômes et un diagnostic précoce restent essentiels pour une prise en charge optimale.
En France, malgré sa rareté, cette maladie demeure présente avec environ 1 personne atteinte sur 40 000 habitants. La diversité des formes cliniques complique sa reconnaissance, rendant indispensables les examens spécialisés réalisés dans des centres experts. L’évolution naturelle de la maladie, si elle n’est pas traitée, peut conduire à des complications sévères telles que des crises osseuses douloureuses, une anémie ou une splénomégalie, souvent à l’origine de lourdes conséquences. Parallèlement, l’amélioration continue des protocoles thérapeutiques, notamment via la thérapie enzymatique de substitution, marque un tournant décisif dans la maîtrise de cette pathologie.
Ce dossier complet se propose d’explorer en profondeur les multiples facettes de la maladie de Gaucher. Nous aborderons tout d’abord ses mécanismes fondamentaux, en insistant sur le rôle crucial de l’enzyme glucocérébrosidase et sur ce qu’implique son dysfonctionnement. Puis, nous détaillerons les signes cliniques caractéristiques qui doivent alerter, ainsi que les techniques diagnostiques, depuis le dosage enzymatique jusqu’aux analyses génétiques. Une part importante sera également consacrée aux traitements disponibles, en mettant l’accent sur leurs principes d’action, leurs modalités d’administration et les innovations récentes qui dessinent l’avenir thérapeutique de cette maladie. Enfin, nous évoquerons le vécu quotidien des patients, les recommandations médicales actuelles et les ressources utiles pour mieux accompagner cette pathologie rare.
En bref :
- La maladie de Gaucher est une maladie génétique rare caractérisée par une accumulation de glucocérébrosides due à un déficit en enzyme glucocérébrosidase.
- Les symptômes peuvent varier, mais la splénomégalie, l’anémie et les douleurs osseuses sont des signes fréquemment observés.
- Le diagnostic repose principalement sur le dosage enzymatique et l’analyse génétique, complétés par l’imagerie et la biopsie médullaire si nécessaire.
- Les traitements incluent la thérapie enzymatique de substitution et les inhibiteurs de substrat, avec des possibilités de perfusions à domicile.
- La recherche pour une thérapie génique et des chaperons pharmacologiques ouvre de nouvelles perspectives en 2026.
Les mécanismes fondamentaux de la maladie de Gaucher et son rôle enzymatique
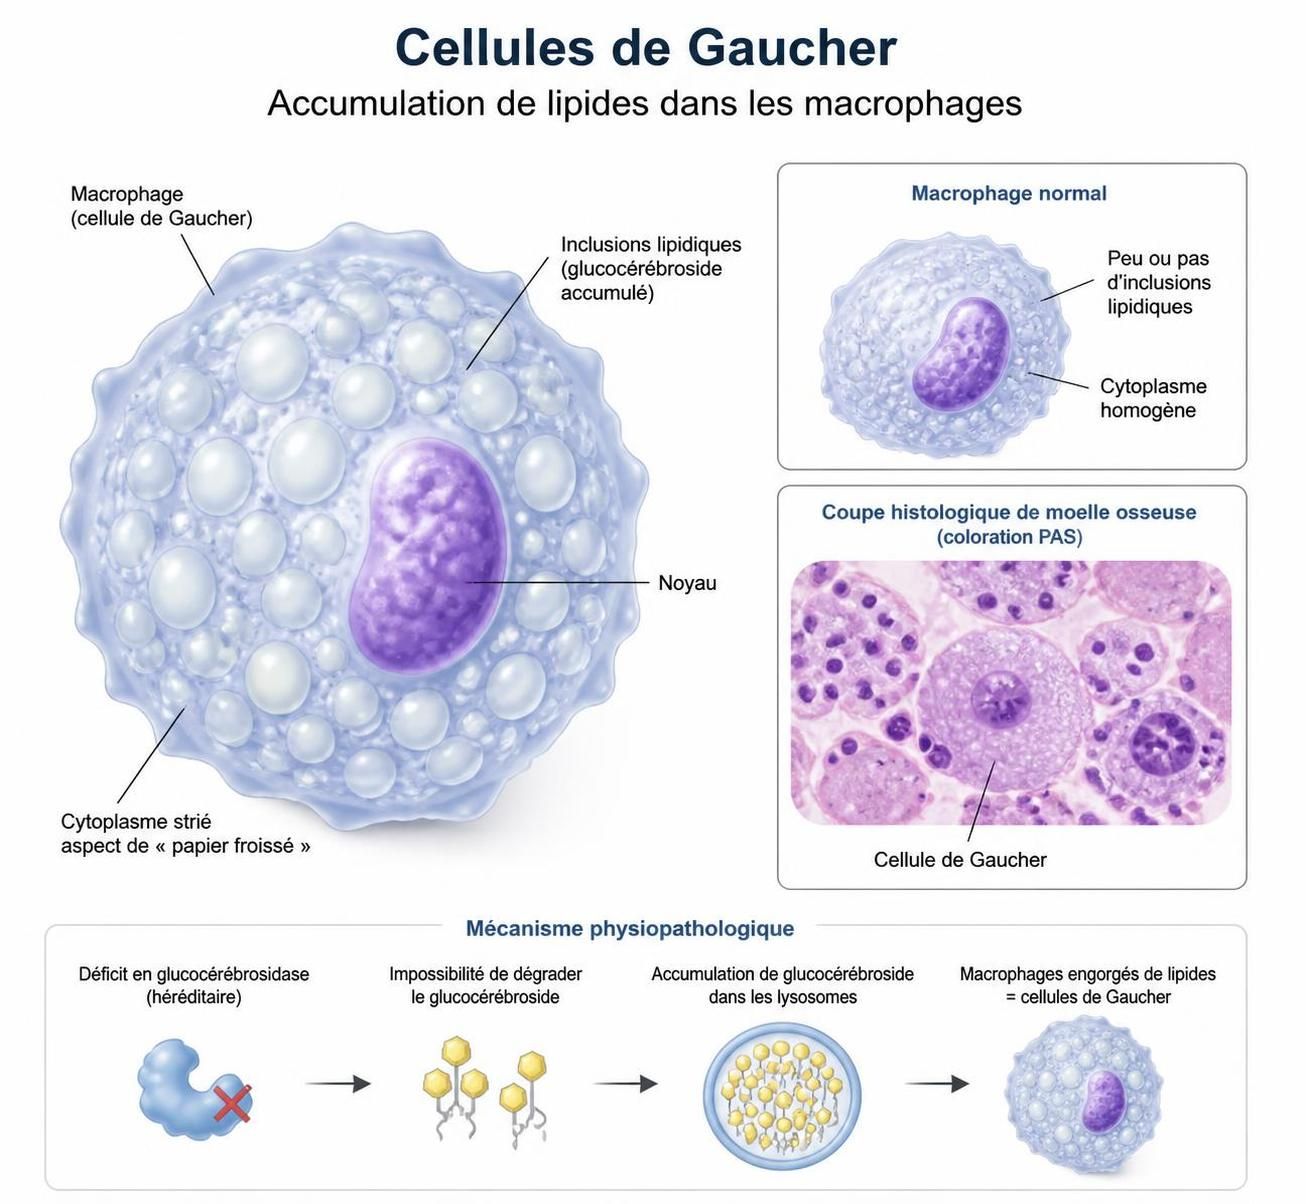
La maladie de Gaucher appartient à la famille des maladies de surcharge lysosomale, résultant d’un dysfonctionnement enzymatique au niveau cellulaire. Au cœur de cette pathologie figure un déficit en enzyme glucocérébrosidase, une protéine nécessaire à la dégradation des glucocérébrosides, substances lipidiques naturellement présentes dans les membranes cellulaires. Lorsque cette enzyme est défaillante, ces lipides s’accumulent dans les lysosomes des macrophages, des cellules immunitaires spécialisées dans le nettoyage des déchets cellulaires.
Cette accumulation progressive conduit à la formation des fameuses cellules de Gaucher, caractérisées par un cytoplasme volumineux et chargé en lipides. Ces cellules anormales perturbent le fonctionnement des organes où elles s’accumulent, principalement le foie, la rate et les os. L’altération de ces tissus se traduit cliniquement par une splénomégalie souvent massive, une hépatomégalie et des lésions osseuses parfois dévastatrices.
Il existe plusieurs mutations du gène GBA qui codent pour cette enzyme, dont les plus courantes sont la N370S, associée aux formes non neurologiques, et la L444P, liée aux formes impliquant le système nerveux. Ces mutations déterminent, en partie, la sévérité et le type de la maladie, classée en trois formes principales allant de type 1, non neurologique, aux types 2 et 3 où l’atteinte cérébrale est majeure. Comprendre ces mécanismes confirme pourquoi la maladie de Gaucher est considérée comme multi-systémique, affectant divers organes à différents degrés.
Cette complexité explique aussi pourquoi le diagnostic ne peut se limiter à un simple examen clinique et nécessite une expertise spécialisée. Par exemple, le dosage enzymatique de la glucocérébrosidase dans les leucocytes reste la pierre angulaire du diagnostic, révélant un déficit marqué de plus de 85% dans les cas confirmés. Ce test est souvent complété par une analyse génétique pour identifier la mutation spécifique et préciser la forme clinique.
Au fil des ans, la compréhension des altérations enzymatiques et cellulaires a permis le développement de traitements ciblés, capables de compenser ce déficit enzymatique. Cet éclairage est indispensable pour appréhender les stratégies thérapeutiques actuelles et les perspectives offertes par la recherche.
Symptômes clés à reconnaître et implications cliniques de la maladie de Gaucher
La maladie de Gaucher présente une gamme variée de symptômes dont l’apparition peut être insidieuse, rendant le diagnostic parfois difficile. Cependant, certains signes cliniques reviennent régulièrement et doivent alerter tant les patients que les professionnels de santé.
La splénomégalie est l’un des premiers et plus fréquents indicateurs. Elle correspond à une hypertrophie de la rate causée par l’accumulation des cellules de Gaucher. Cette augmentation du volume splénique peut se manifester par une sensation de pesanteur ou de gêne dans l’abdomen, souvent à gauche. Une rate trop volumineuse peut entraîner un risque de rupture ou de compression des organes voisins, nécessitant une vigilance accrue.
Par ailleurs, l’hépatomégalie accompagne fréquemment cette situation, avec une augmentation du volume du foie qui peut, dans certains cas, provoquer une gêne abdominale droite et contribuer à une fatigue générale. Ces atteintes viscérales s’accompagnent généralement d’un tableau hématologique révélateur : anémie, thrombopénie (baisse du nombre de plaquettes) et neutropénie sont des anomalies courantes.
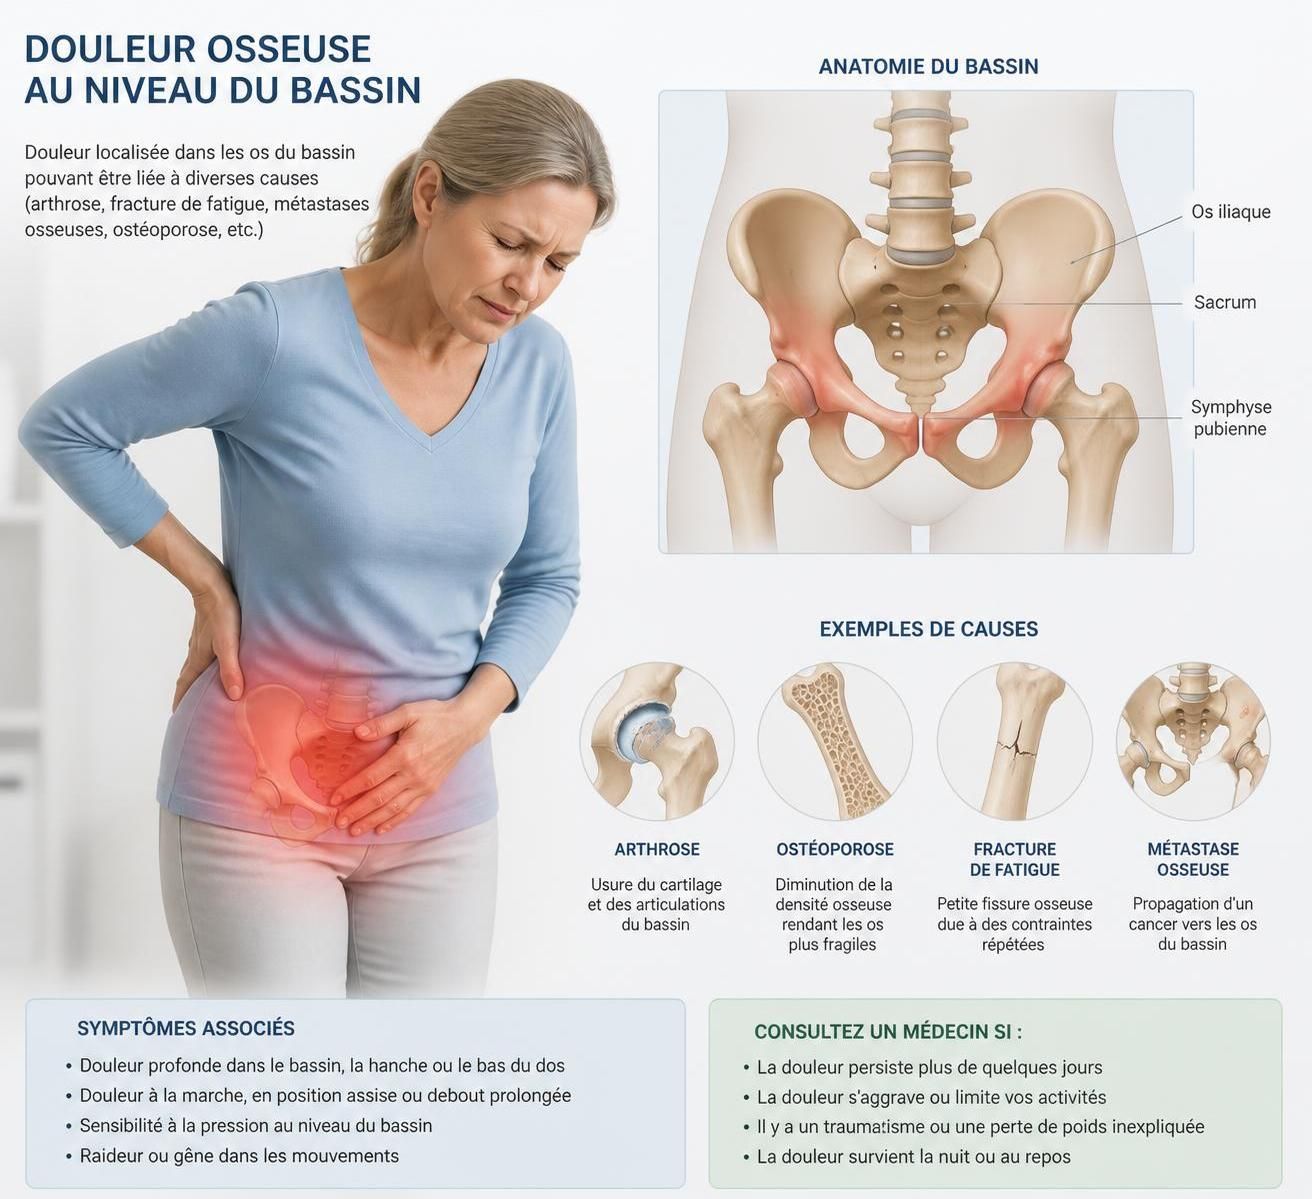
Les manifestations osseuses sont particulièrement invalidantes et se caractérisent par des douleurs chroniques, souvent localisées aux bassin, genoux et dos. Les crises osseuses, d’une intensité comparable à des fractures, peuvent survenir brutalement, provoquant une douleur aiguë et une limitation fonctionnelle importante. L’altération osseuse peut conduire à des complications sévères telles que l’ostéolyse, des infarctus osseux ou même la nécrose aseptique de la tête fémorale, parfois nécessitant une intervention chirurgicale.
Une autre caractéristique fréquente est l’anémie qui se traduit par une fatigue importante, une pâleur et une tendance aux essoufflements à l’effort. Cette anémie est principalement liée à l’hypersplénisme, un phénomène où la rate hypertrophiée détruit excessivement les globules rouges. En parallèle, la diminution des plaquettes expose à des risques hémorragiques, responsables d’ecchymoses spontanées ou de saignements prolongés.
- Splénomégalie avec gêne abdominale gauche
- Hépatomégalie souvent asymptomatique
- Douleurs osseuses chroniques et crises osseuses aiguës
- Anémie avec fatigue et essoufflement
- Thrombopénie favorisant les saignements
Ces manifestations peuvent parfois être associées à des signes moins fréquents tels que des troubles neurologiques dans les formes de type 2 ou 3, une hyperpigmentation cutanée, ou des troubles du comportement. Il est donc crucial d’envisager la maladie de Gaucher dans un contexte symptomatique multi-organique.
Enfin, certaines complications graves comme l’hypertension portale due à l’atteinte hépatique ou la rupture splénique constituent des urgences médicales. Dans ces cas, une consultation rapide en milieu hospitalier est impérative.
Étapes clés pour un diagnostic précis : dosages enzymatiques, biopsie médullaire et imagerie
Le diagnostic de la maladie de Gaucher est une démarche rigoureuse qui s’appuie sur une combinaison d’examens biologiques, génétiques et d’imagerie. Cette approche multidisciplinaire vise à confirmer la présence du déficit en glucocérébrosidase et à évaluer l’étendue des atteintes organiques.
La première étape essentielle est le dosage enzymatique de l’enzyme glucocérébrosidase, effectué à partir d’un échantillon sanguin ou de fibroblastes cutanés. Chez un patient atteint, l’activité de cette enzyme est sévèrement réduite, souvent en dessous de 15% de la normale, ce qui constitue une preuve directe du diagnostic. Ce test est la référence diagnostique et est complété par une analyse génétique visant à identifier la mutation du gène GBA impliquée. Cette étape est cruciale pour la classification des formes cliniques et le conseil familial.
Par ailleurs, la biopsie médullaire ou myélogramme peut être réalisée afin d’examiner les cellules de la moelle osseuse. La présence de cellules de Gaucher volumineuses au cytoplasme caractéristique confirme la maladie et permet aussi d’écarter d’autres causes d’hématopathies.
L’imagerie joue un rôle capital dans l’évaluation de la maladie. L’échographie abdominale permet de mesurer la taille de la rate et du foie. L’IRM osseuse est la technique la plus sensible pour détecter les lésions osseuses typiques, comme les infarctus ou l’ostéolyse, offrant un suivi précis de l’évolution osseuse. Ces examens aident également à identifier les complications telles que l’hypertension portale ou la présence de fragments osseux susceptibles de fracture.
Tableau résumé des examens diagnostiques :
| Examen | Objectif | Informations-clés |
|---|---|---|
| Dosage enzymatique | Mesurer l’activité de la glucocérébrosidase | Activité < 15% indique un déficit enzymatique, diagnostic principal |
| Analyse génétique | Identification de la mutation GBA | Permet de classer la forme clinique, aide au conseil génétique |
| Biopsie médullaire (myélogramme) | Observation des cellules de Gaucher | Confirmatoire mais non systématique |
| Échographie abdominale | Mesure de la splénomégalie et de l’hépatomégalie | Suivi organique, évaluation du risque de complications |
| IRM osseuse | Détection des lésions osseuses | Plus sensible pour les infarctus et nécroses |
Une fois diagnostiquée, la maladie de Gaucher nécessite un suivi régulier et spécialisé, idéalement au sein d’un centre de référence expert des maladies lysosomales. Ces structures garantissent une surveillance complète, incluant des bilans cliniques, biologiques et radiologiques périodiques, adaptés à chaque patient. Pour mieux comprendre cette approche, vous pouvez consulter les recommandations détaillées dans le protocole national de diagnostic et de soins.
Traitements actuels de la maladie de Gaucher : thérapie enzymatique de substitution et inhibiteurs de substrat
Depuis plusieurs décennies, la prise en charge thérapeutique de la maladie de Gaucher s’est considérablement améliorée grâce à la mise au point de traitements spécifiques ciblant le déficit enzymatique. La thérapie enzymatique de substitution constitue le pilier principal de cette stratégie.
Elle consiste à administrer par perfusion intraveineuse une enzyme recombinante, mimant l’activité de la glucocérébrosidase défaillante chez le patient. Cette enzyme de substitution dégrade les glucocérébrosides accumulés et réduit ainsi la charge lysosomale dans les organes ciblés. Les perfusions sont généralement réalisées toutes les deux semaines, au début en milieu hospitalier, puis, sous certaines conditions d’asepsie et de tolérance, à domicile avec un professionnel de santé. Ce mode d’administration facilite la vie quotidienne des patients, limitant les contraintes liées aux déplacements fréquents.
Un autre axe thérapeutique important repose sur les inhibiteurs de substrat. Ces molécules, comme le miglustat ou l’éliglustat, agissent en réduisant la production de glucocérébrosides dans les cellules, limitant ainsi leur accumulation. L’éliglustat, administré par voie orale, représente une avancée significative, offrant un traitement plus confortable et compatible avec un mode de vie actif.
Le choix entre ces options thérapeutiques dépend de plusieurs facteurs, notamment la sévérité de la maladie, le profil génétique, l’âge du patient et ses préférences personnelles. Certains patients alternent entre les traitements selon l’évolution de leurs symptômes ou la tolérance.
Les effets secondaires restent généralement modérés : réactions allergiques lors des perfusions enzymatiques sont rares, tandis que les inhibiteurs de substrat peuvent occasionner des troubles gastro-intestinaux. Un suivi médical régulier est par ailleurs essentiel pour ajuster la posologie et surveiller l’efficacité.
Enfin, la recherche actuelle explore des thérapies innovantes comme la thérapie génique, qui pourrait, à terme, corriger la cause génétique de la maladie, et les chaperons pharmacologiques, visant à restaurer la fonction enzymatique intrinsèque. Ces pistes offrent un espoir majeur pour améliorer durablement le pronostic et la qualité de vie des patients.
Vivre avec la maladie de Gaucher : suivi, complications et soutien au quotidien
La maladie de Gaucher est une pathologie chronique dont le suivi implique une coordination médicale étroite et un accompagnement adapté. Même si les traitements actuels améliorent considérablement le pronostic, les patients doivent rester vigilants face aux symptômes et complications potentielles.
Le suivi régulier permet de surveiller l’évolution des signes cliniques tels que l’anémie, l’augmentation du volume splénique, et les douleurs osseuses. Il intègre des analyses biologiques (dosage enzymatique, hématologie), des évaluations radiologiques et des bilans cliniques spécialisés. La coordination entre hématologues, internistes, radiologues et autres professionnels est primordiale pour une prise en charge complète.
Parmi les complications à anticiper figurent la rupture splénique, une urgence médicale grave, les infarctus osseux nécessitant parfois une chirurgie, ainsi que les risques hémorragiques liés à la thrombopénie. Une information claire et la sensibilisation du patient aux signes d’alerte (douleurs osseuses intenses, saignements inhabituels, essoufflement) sont indispensables pour une intervention rapide.
Au quotidien, les patients peuvent poursuivre une vie active normale dans la plupart des cas. Il est conseillé d’adapter l’activité physique afin de préserver la santé osseuse tout en évitant les risques traumatiques, notamment pour ceux présentant des organes volumineux. La natation, la marche ou le cyclisme sont recommandés selon les capacités individuelles.
Un autre aspect essentiel est la dimension psychologique et sociale. Le soutien apporté par les associations spécialisées, comme Gaucher Alliance, contribue à rompre l’isolement, offrir des échanges d’expérience et faciliter l’accès à l’information médicale fiable. Les patients et leurs familles bénéficient ainsi d’une entraide précieuse pour apprivoiser et surmonter les défis quotidiens de cette maladie rare.
Un carnet de suivi personnalisé, regroupant les résultats d’examens et les observations cliniques, est un outil pratique pour optimiser la gestion thérapeutique. L’éducation thérapeutique joue un rôle central pour renforcer l’adhésion aux traitements et encourager une vigilance proactive face aux symptômes.
La prévention des complications repose également sur la précocité du diagnostic et de l’instauration du traitement. Une prise en charge adaptée évite souvent les séquelles irréversibles et améliore notablement la qualité de vie. C’est pourquoi toute suspicion clinique doit entraîner une consultation spécialisée sans délai.
