
La maladie de Wilson est une affection génétique rare qui perturbe l’élimination du cuivre. À mesure que ce métal s’accumule, il peut endommager le foie, le cerveau et d’autres organes. Les premiers signes sont parfois discrets ou ressemblent à ceux de troubles plus fréquents, ce qui peut retarder le diagnostic. Pourtant, des traitements efficaces permettent de contrôler la maladie lorsqu’ils sont instaurés et suivis avec rigueur.
Pour comprendre ses conséquences, imaginons le parcours fictif de Léa, dont une fatigue persistante et des analyses hépatiques anormales conduisent à des examens complémentaires. Son histoire illustre une réalité importante : un symptôme isolé ne suffit pas à reconnaître la maladie, et l’évaluation repose sur un ensemble d’indices médicaux et biologiques. La recherche d’une anomalie du gène ATP7B, le dosage de la céruloplasmine et la mesure du cuivre urinaire peuvent notamment contribuer à éclaircir la situation.
En bref
- La maladie de Wilson est héréditaire et liée à des variants pathogènes des deux copies du gène ATP7B.
- Le cuivre s’accumule surtout dans le foie et le système nerveux, mais d’autres organes peuvent être concernés.
- Les symptômes varient : atteinte hépatique, symptômes neurologiques, changements de l’humeur ou signes moins spécifiques.
- Le diagnostic associe plusieurs examens ; un résultat isolé, comme une céruloplasmine basse, ne suffit pas toujours.
- Le traitement est généralement durable et repose selon les cas sur des chélateurs ou sur le zinc, avec un suivi médical régulier.
Maladie de Wilson : comprendre le rôle du cuivre et du gène ATP7B
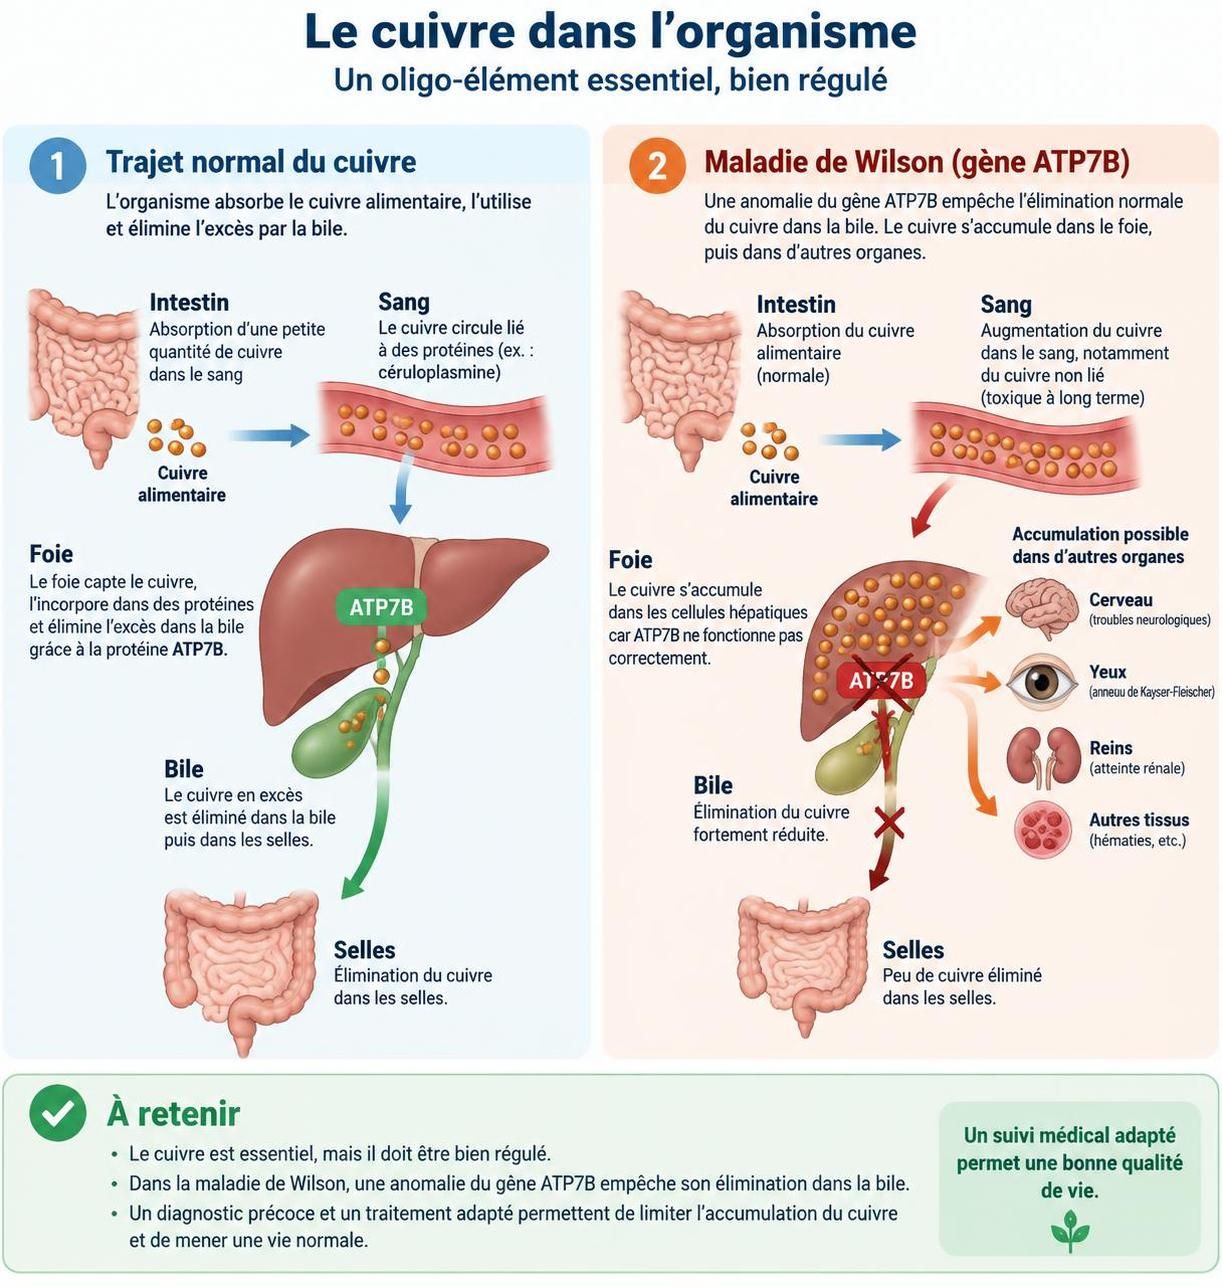
Le cuivre est un oligoélément indispensable : l’organisme en utilise de petites quantités pour le fonctionnement de certaines enzymes et de plusieurs réactions cellulaires. Après son absorption dans l’intestin, il est transporté vers le foie, qui régule sa distribution et son élimination. En temps normal, une partie est incorporée à la céruloplasmine, une protéine présente dans le sang, tandis que l’excédent est évacué dans la bile.
Dans la maladie de Wilson, des variants pathogènes du gène ATP7B, situé sur le chromosome 13, perturbent la production ou le fonctionnement d’une protéine qui participe au traitement du cuivre par le foie. Celui-ci l’élimine moins efficacement dans la bile et l’intègre moins correctement à la céruloplasmine. Le métal se concentre alors progressivement dans les cellules hépatiques, puis peut atteindre d’autres tissus, notamment le cerveau et les yeux.
Cette accumulation ne signifie pas que la personne consomme trop de cuivre. Elle résulte avant tout d’un défaut héréditaire de gestion du métal. Des apports alimentaires ordinaires ne sont donc pas, à eux seuls, la cause de la maladie. En revanche, une fois le diagnostic établi, l’équipe soignante peut discuter de certaines sources très concentrées de cuivre et donner des conseils adaptés à la situation individuelle.
Une transmission génétique dite autosomique récessive
Pour être atteinte, une personne doit généralement avoir reçu un variant pathogène de chacune de ses deux copies du gène ATP7B : l’une de sa mère, l’autre de son père. Les parents porteurs d’une seule copie altérée ne présentent habituellement pas la maladie, même s’ils peuvent transmettre ce variant. Lorsque les deux parents sont porteurs, chaque grossesse comporte, indépendamment des précédentes, une probabilité d’un cas sur quatre d’avoir un enfant atteint.
La maladie concerne les femmes comme les hommes. Une prévalence souvent rapportée est d’environ une personne sur 30 000, mais les estimations peuvent varier selon les populations et les méthodes de dépistage. Cette fréquence relativement faible ne doit pas faire écarter l’hypothèse lorsque des signes compatibles apparaissent, en particulier chez une personne jeune présentant une atteinte inexpliquée du foie ou des troubles moteurs inhabituels.
Dans l’exemple de Léa, un diagnostic confirmé conduirait à proposer une information et, selon le contexte, un dépistage familial. Les frères et sœurs peuvent notamment être concernés, même en l’absence de symptômes, car les manifestations ne débutent pas au même âge chez tout le monde. Un médecin ou un conseiller en génétique peut expliquer les résultats, les implications pour les proches et les possibilités de tests.
Des ressources consacrées à cette pathologie, comme un dossier sur les mécanismes de la maladie de Wilson, permettent de replacer ces notions dans leur contexte. Le problème central n’est pas un excès d’apport, mais une incapacité génétique à réguler correctement le cuivre.
Symptômes de la maladie de Wilson : foie, cerveau et autres organes
L’accumulation commence tôt, mais ses conséquences peuvent rester invisibles pendant des années. Les premiers symptômes apparaissent souvent à l’adolescence ou à l’âge adulte, sans que cette période soit une règle absolue. Certaines personnes sont repérées à la suite d’analyses hépatiques anormales avant de ressentir un trouble évident ; d’autres consultent pour des difficultés neurologiques, psychiques ou scolaires.
L’atteinte du foie peut prendre plusieurs formes. Elle se manifeste parfois par une fatigue, une gêne ou des douleurs abdominales, une perte d’appétit, des nausées ou une augmentation du volume du foie. Ces signes sont peu spécifiques et peuvent évoquer de nombreuses autres affections. Dans des formes plus sévères, on observe une jaunisse, une inflammation importante, une cirrhose ou une insuffisance hépatique. Une dégradation rapide de l’état général, une confusion ou une coloration jaune de la peau et des yeux justifient une évaluation médicale urgente.
Symptômes neurologiques et manifestations psychiques
Lorsque le cuivre perturbe le fonctionnement du cerveau, les symptômes neurologiques peuvent inclure des tremblements, une raideur, des mouvements involontaires, des difficultés de coordination ou une modification de la parole et de la déglutition. L’écriture peut devenir moins lisible, les gestes précis plus difficiles, ou la démarche moins stable. Ces manifestations évoluent de manière variable et peuvent être subtiles au début ; elles ne permettent pas, à elles seules, d’affirmer qu’il s’agit de Wilson.
Des changements de l’humeur ou du comportement peuvent également survenir : irritabilité, anxiété, dépression, perte d’intérêt ou difficultés de concentration. Chez un adolescent, une baisse des résultats scolaires ou un changement comportemental peut avoir de multiples explications. L’enjeu est de ne pas attribuer automatiquement ces signes à une cause psychologique isolée lorsqu’ils accompagnent, par exemple, des anomalies hépatiques ou des troubles moteurs.
Un anneau brun-doré ou verdâtre autour de la cornée, appelé anneau de Kayser-Fleischer, peut être observé lors d’un examen spécialisé à la lampe à fente. Il est lié au dépôt de cuivre et apparaît fréquemment en présence de signes neurologiques, mais son absence n’exclut pas la maladie. D’autres atteintes, moins habituelles, peuvent toucher les reins, le sang, les articulations ou le système endocrinien.
Pour rendre ces symptômes concrets, Léa pourrait d’abord remarquer une fatigue et des douleurs abdominales sans signe spectaculaire. Plus tard, un proche pourrait observer qu’elle tremble légèrement en tenant un verre. Aucun de ces éléments ne constitue une preuve, mais leur association, leur persistance et les résultats biologiques peuvent conduire le médecin à approfondir les investigations plutôt qu’à traiter chaque manifestation séparément.
Un tableau d’ensemble aide à comprendre pourquoi le parcours diagnostique varie d’une personne à l’autre :
| Zone concernée | Signes possibles | Éléments d’attention |
|---|---|---|
| Foie | Fatigue, douleurs abdominales, jaunisse, anomalies des analyses | Une atteinte peut être présente même si les symptômes sont limités. |
| Système nerveux | Tremblements, raideur, troubles de coordination ou de la parole | Un examen neurologique aide à caractériser les difficultés. |
| Humeur et comportement | Dépression, irritabilité, changements comportementaux | Ces manifestations doivent être interprétées dans le contexte global. |
| Yeux | Anneau de Kayser-Fleischer visible à l’examen spécialisé | Il peut manquer, notamment dans certaines présentations hépatiques. |
Les signes peuvent donc être très différents d’un patient à l’autre : c’est leur combinaison, et non un symptôme unique, qui oriente vers une exploration ciblée.
Diagnostic de la maladie de Wilson : examens sanguins, urine et génétique
Le diagnostic repose sur une évaluation médicale structurée, car aucun examen simple ne répond à lui seul à toutes les situations. Le médecin tient compte de l’âge, des antécédents familiaux, des symptômes, de l’examen clinique et des analyses. Une personne présentant une hépatite inexpliquée, une maladie hépatique chronique ou des signes neurologiques inhabituels peut nécessiter plusieurs investigations coordonnées par des spécialistes.
Céruloplasmine et mesures du cuivre
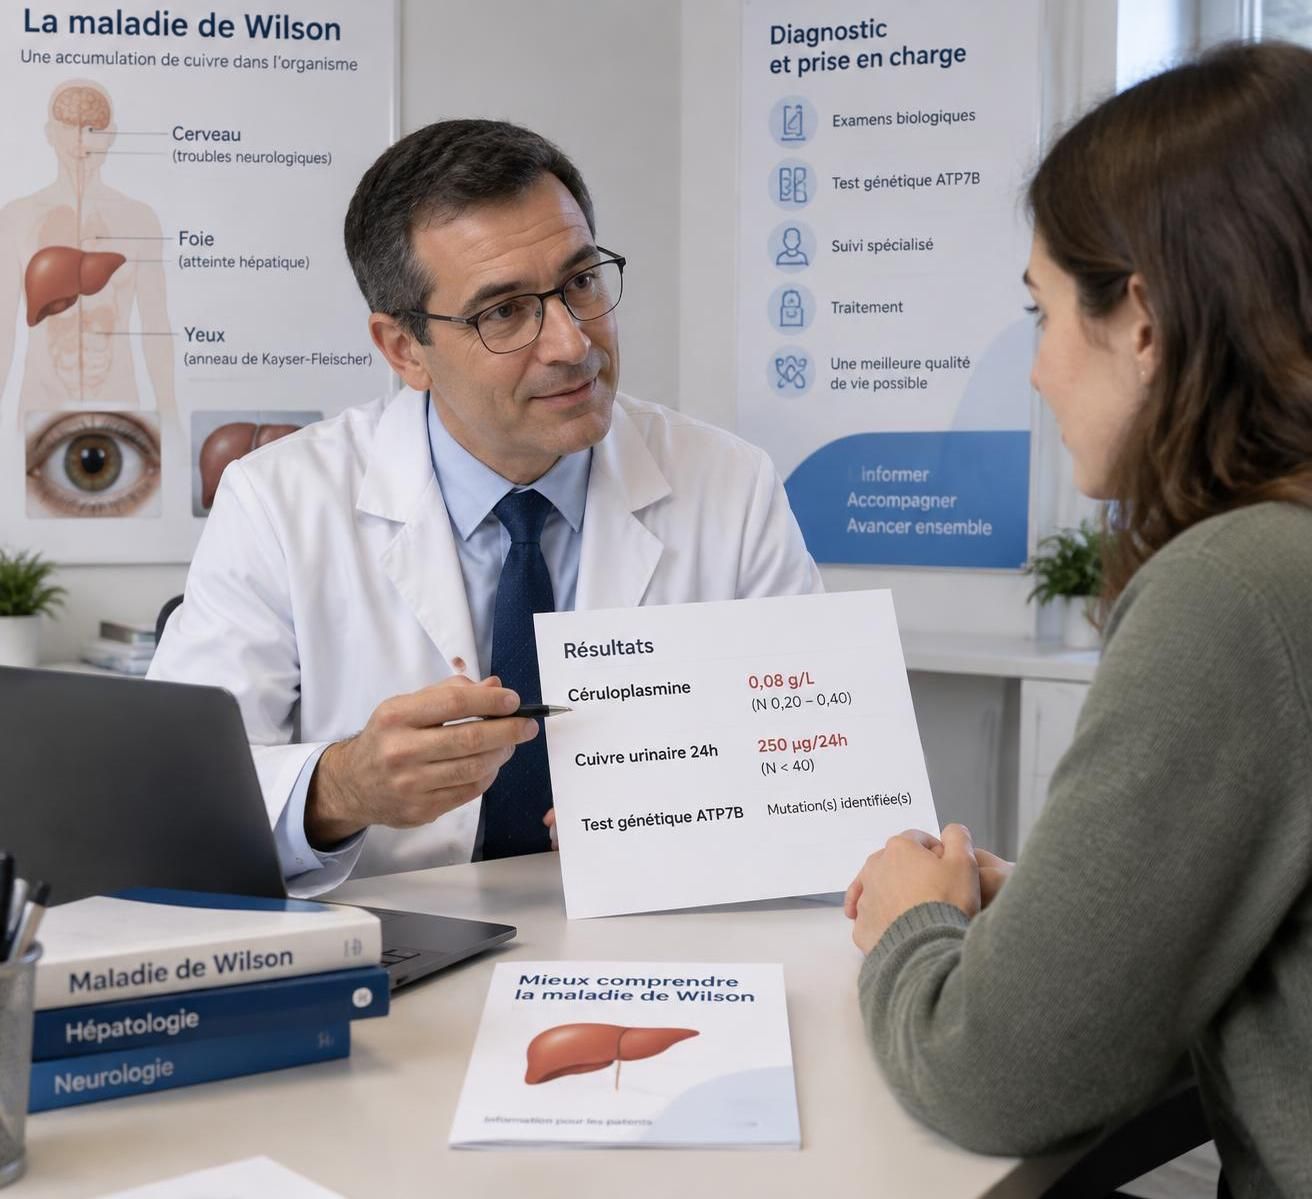
La céruloplasmine, protéine qui transporte une grande partie du cuivre dans le sang, est souvent mesurée. Un taux bas peut soutenir l’hypothèse, mais ne confirme pas à lui seul la maladie ; il peut être influencé par d’autres situations, et certaines personnes atteintes n’ont pas un résultat typique. Le médecin peut aussi mesurer le cuivre sanguin, tout en interprétant ce chiffre avec prudence, car la quantité totale circulante ne reflète pas toujours directement le cuivre accumulé dans les tissus.
Le dosage du cuivre dans les urines recueillies sur 24 heures est un autre élément important. Une élimination urinaire élevée peut renforcer l’orientation diagnostique, mais les résultats se lisent selon le contexte clinique et les traitements déjà pris. Des analyses du foie, la recherche de signes d’inflammation ou de souffrance hépatique et, dans certains cas, une biopsie peuvent compléter le bilan.
Un ophtalmologiste peut rechercher l’anneau de Kayser-Fleischer à l’aide d’un examen spécialisé. Le résultat est utile, en particulier chez les personnes ayant des signes neurologiques, mais son absence n’écarte pas le diagnostic. L’imagerie cérébrale peut être envisagée si des manifestations neurologiques sont présentes, tandis que l’évaluation du foie dépend de la nature et de la gravité de l’atteinte.
Quelle place pour le test génétique ATP7B ?
La recherche de variants dans les deux copies du gène ATP7B peut confirmer l’origine génétique et faciliter le dépistage des proches. Elle ne remplace pas automatiquement les examens biologiques : certains résultats génétiques peuvent être difficiles à interpréter, et les signes cliniques gardent leur importance. La conclusion est donc établie en croisant les données plutôt qu’en isolant une seule valeur.
Pour Léa, par exemple, une céruloplasmine basse ne suffirait pas à annoncer un diagnostic. Le spécialiste la confronterait aux mesures urinaires, aux résultats hépatiques, à l’examen des yeux et, si nécessaire, à l’analyse génétique. Cette démarche évite deux écueils : passer à côté d’une maladie traitable ou attribuer à tort des symptômes à Wilson alors qu’une autre cause est en jeu.
Lorsqu’un cas est confirmé dans une famille, les frères et sœurs peuvent se voir proposer un dépistage même s’ils se sentent bien. Détecter la maladie avant l’apparition de signes permet d’envisager une prise en charge précoce. Des informations complémentaires sur les étapes du bilan sont disponibles dans ce guide consacré au diagnostic et au traitement.
Le diagnostic le plus fiable naît de la convergence des indices cliniques, biologiques, ophtalmologiques et génétiques. Cette confirmation ouvre la voie à un traitement adapté et à un suivi organisé.
Traitement de la maladie de Wilson : chélateurs, zinc et suivi à vie
Le traitement vise à réduire la quantité de cuivre toxique et à empêcher son accumulation future. Il est généralement poursuivi à long terme, souvent toute la vie, même lorsque les symptômes s’améliorent. Le choix dépend notamment de la sévérité de l’atteinte hépatique ou neurologique, des résultats biologiques, de la tolérance et des traitements déjà essayés.
Les chélateurs pour éliminer le cuivre
Les chélateurs, comme la D-pénicillamine ou la trientine, se lient au cuivre et favorisent son élimination, notamment dans les urines. Ils peuvent être prescrits lorsque la maladie nécessite de diminuer la charge corporelle en cuivre. Leur mise en route et leurs ajustements relèvent d’une équipe médicale : la dose, la surveillance et la conduite à tenir en cas de symptôme indésirable doivent être individualisées.
Ces médicaments peuvent entraîner des effets secondaires. Selon la molécule et la situation, l’équipe surveille notamment la tolérance, les analyses sanguines et la fonction rénale. Une éruption cutanée, une fièvre inexpliquée, une aggravation inhabituelle de symptômes ou tout effet préoccupant doit être signalé rapidement au professionnel de santé. Il ne faut ni réduire la dose ni interrompre le traitement de sa propre initiative, car une prise irrégulière peut favoriser une nouvelle accumulation.
Le zinc et l’adaptation du suivi
Le zinc diminue l’absorption intestinale du cuivre. Il peut être utilisé dans certaines situations, notamment en traitement d’entretien ou lorsque les chélateurs ne sont pas adaptés ou sont mal tolérés. Il agit différemment et n’est pas un substitut à choisir sans avis médical. Le moment des prises et leur espacement par rapport aux aliments ou à d’autres médicaments peuvent compter ; le pharmacien et le médecin peuvent aider à établir une routine compatible avec le quotidien.
Le suivi comprend des consultations régulières et des examens destinés à apprécier l’évolution de la maladie, l’efficacité du traitement et sa tolérance. Les besoins changent parfois avec le temps. Une fatigue nouvelle, une reprise de troubles neurologiques, des difficultés d’observance ou un projet de grossesse sont autant de sujets à discuter avec l’équipe, sans modifier seul le schéma prescrit.
Dans le cas fictif de Léa, le traitement ne se résumerait pas à une ordonnance remise une fois. Elle aurait besoin de comprendre pourquoi la prise doit rester régulière, comment organiser ses médicaments et quels contrôles prévoir. Un pilulier ou une alarme peut aider certaines personnes, mais l’organisation doit respecter les consignes spécifiques de la molécule, notamment les horaires et les interactions possibles.
Une transplantation hépatique peut être envisagée dans certaines situations graves, notamment lorsque le foie est sévèrement défaillant ou que l’insuffisance hépatique aiguë ne peut être contrôlée autrement. Elle n’est pas le parcours habituel de toutes les personnes atteintes. La décision dépend de l’évaluation spécialisée, de l’état général et des possibilités de prise en charge ; elle ne doit pas être interprétée comme l’étape systématique après un traitement médicamenteux.
Les traitements ne corrigent pas la mutation génétique, mais ils peuvent contrôler la maladie et prévenir des dommages supplémentaires lorsqu’ils sont adaptés et suivis. La régularité et la surveillance médicale sont aussi essentielles que le médicament lui-même.
Vivre avec la maladie de Wilson : dépistage familial et vigilance quotidienne
Recevoir un diagnostic de maladie rare peut soulever des questions concrètes : faut-il modifier son alimentation, prévenir ses proches, interrompre une activité ou renoncer à un projet ? Les réponses dépendent de l’état de santé et du traitement. La priorité est d’obtenir des consignes personnalisées auprès de l’équipe qui connaît le dossier, plutôt que d’appliquer des restrictions générales trouvées en ligne.
Le cuivre est présent dans de nombreux aliments et l’organisme en a besoin en quantité limitée. Il ne s’agit donc pas d’éliminer toute source alimentaire sans recommandation. Le médecin ou le diététicien peut préciser si certaines consommations particulièrement riches en cuivre doivent être limitées selon le bilan et le stade de la maladie. Les compléments alimentaires, multivitamines et produits présentés comme « détox » méritent une attention particulière : leur composition peut être inadaptée ou interagir avec le traitement. Avant d’en prendre, il est prudent de demander conseil au pharmacien ou au prescripteur.
Le dépistage des proches et l’information familiale
La transmission autosomique récessive explique pourquoi une personne peut être malade alors que ses parents n’ont aucun symptôme. Lorsqu’un diagnostic est confirmé, les proches au premier degré, notamment les frères et sœurs, peuvent bénéficier d’une évaluation proposée par l’équipe médicale. Le dépistage peut associer analyses et tests génétiques, selon l’âge, les résultats du cas index et les recommandations du spécialiste.
Cette démarche n’a pas pour but d’inquiéter toute la famille, mais d’identifier les personnes qui pourraient être concernées avant une atteinte d’organe. Un résultat génétique doit être expliqué dans son contexte : être porteur d’un seul variant ne signifie pas nécessairement développer la maladie. Un entretien médical ou génétique aide à distinguer le statut de porteur, le diagnostic confirmé et les incertitudes éventuelles d’un test.
Préserver l’observance et signaler les changements
Au quotidien, le principal défi peut être la régularité d’un traitement prolongé, surtout lorsque la personne se sent mieux. Préparer les prises dans une routine stable, tenir un calendrier des rendez-vous et conserver une liste des médicaments peut faciliter le suivi. En cas d’oubli, de vomissement après une prise ou de difficulté d’approvisionnement, il faut demander au pharmacien ou au médecin la conduite à tenir plutôt que doubler une dose sans consigne.
Une aggravation de la jaunisse, un gonflement abdominal, une confusion, une faiblesse marquée ou une dégradation rapide de l’état général impose un contact médical rapide. Des tremblements, une difficulté nouvelle à parler ou à marcher méritent également d’être signalés, même s’ils progressent lentement. Ces signes ne prouvent pas à eux seuls une complication, mais ils peuvent justifier une réévaluation du foie, du système nerveux ou du traitement.
Le pronostic dépend de plusieurs facteurs : l’organe atteint, l’étendue des lésions au moment du diagnostic, la réponse au traitement et sa continuité. La maladie n’est pas guérie par les médicaments, car l’anomalie génétique demeure, mais une prise en charge bien suivie peut contrôler son évolution et permettre une vie active. Les soins se construisent dans la durée, avec des ajustements concertés et une attention portée aux besoins de la personne.
Pour Léa comme pour toute personne concernée, l’information fiable, le dépistage adapté des proches et le dialogue avec les professionnels rendent le parcours plus compréhensible. Une maladie héréditaire rare se prend en charge au quotidien grâce à un plan suivi, individualisé et partagé entre patient, médecin et pharmacien.
